Anthropic연구Science
Claude, 생체분자 모델링의 성능을 한 단계 끌어올리다
이 글에서는 Claude가 과학자들이 생체분자를 예측하고 설계하는 데 활용하는 오픈소스 모델들을 더 빠르고 메모리 효율적으로 개선한 과정을 소개합니다. Claude Science 안에서 작동한 Claude는 4주가 채 되지 않는 기간 동안 해당 모델 30개 이상을 최적화해, 평균 약 4배의 속도 향상을 이끌어냈습니다. 또한 단일 NVIDIA GPU 노드에서 10,000 토큰(아미노산, 뉴클레오타이드, 소분자 및 이온의 원자) 이상의 생체분자 시스템을 정확하게 예측할 수 있는 저메모리 모드도 개발했습니다. 최적화된 전체 코드를 오픈소스로 공개하며, Adaptyv Bio와 공동으로 단백질 설계 대회를 개최합니다. 이 대회에는 최대 100만 달러 규모의 Claude 크레딧과 5,000개 이상의 설계물에 대한 wet lab 검증이 지원됩니다.최근 저희는 오픈소스 단백질 설계 및 구조 예측 모델을 전문가 수준으로 오케스트레이션해 de novo 단백질 바인더를 설계하는 Claude의 역량을 입증한 결과를 공개했습니다. De novo 바인더란 특정 표적 분자에 긴밀하게 결합해 해당 분자를 활성화하거나 차단하거나, 또는 특정 물질을 전달하도록 계산으로 설계된 소형 단백질입니다.
이는 AI의 과학적 역량을 입증하는 고무적인 사례이자 신약 개발을 앞당기는 초기 발걸음이었지만, 대부분의 단백질 설계자들이 접근하기 어려운 수준의 자원을 요구했습니다. 당시 저희는 AI 인프라 플랫폼 Modal에서 표적당 최대 10,000달러(약 NVIDIA H100 GPU 2,500시간에 해당)를 Claude에 허용했습니다.
이러한 연구의 접근성을 높이기 위해, 저희는 이 모델들을 더 효율적으로 실행할 수 있는 추론 최적화를 탐색하기 시작했습니다. 이 최적화의 초기 성과로, Claude Mythos 5.1은 오픈소스 생물학 모델 7개를 가속화해 최대 2.5배 빠르게 실행할 수 있게 했습니다.
이번에는 내부 범용 연구 모델이 구조 예측, 단백질 설계, 유전체학, 단백질 언어 모델 등 다양한 생물학적 과제를 위해 훈련된 딥러닝 모델 30개 이상을 최적화한 새로운 결과를 소개합니다. Claude는 최소한의 정밀도 손실로 해당 작업들을 평균 약 4배, 동일한 출력값을 유지하면서는 약 2배 속도를 높였습니다. 또한 이 모델들의 메모리 사용량도 개선해 전례 없는 규모의 생체분자 시스템 예측이 가능해졌습니다. 이러한 결과와 함께 기존의 에이전틱 단백질 설계 방식을 단순화함으로써, 이전 보고 대비 100분의 1의 GPU 시간을 사용하면서도 유사한 수준의 in silico 성능을 달성할 수 있음을 보여줍니다.
단백질 설계를 넘어, 이러한 특화 생물학 모델들은 신약 발굴 및 개발을 포함해 분자생물학자들이 광범위하게 활용하고 있습니다. 오늘 이 모든 모델의 최적화된 코드를 오픈소스로 공개(여기)하여, 더 넓은 커뮤니티가 활용할 수 있도록 했습니다. 자세한 내용은 기술 보고서(여기)에서 확인하실 수 있습니다.
커뮤니티를 더욱 지원하기 위해, 오픈 단백질 설계 대회를 선도해 온 Adaptyv Bio와 단백질 설계 대회를 공동 후원합니다. 저희는 현재 역량의 최전선에 있는 도전적인 문제 5가지를 공동 선정했습니다. Adaptyv와 함께, 그리고 Modal과 Twist Bioscience의 후원 덕분에 최대 100만 달러 규모의 Claude 크레딧과 25만 달러 규모의 Modal 컴퓨팅 크레딧, 그리고 5,000개 이상의 설계물에 대한 wet lab 검증을 제공합니다. 자세한 내용은 (여기)에서 확인하시고, (지원 신청)은 이 링크를 이용해 주세요.
단백질 구조 예측 및 설계 모델 가속화
단백질 구조 예측이란 아미노산 서열만으로 단백질의 3차원 구조를 결정하는 문제입니다. 단백질 설계는 특정 구조, 기능, 또는 특성을 갖는 단백질을 만드는 과정입니다. 이러한 계산 도구들을 통해 과학자들은 암이 형성되는 방식과 같은 핵심 생체분자 과정을 탐구하고, 이러한 암을 표적으로 하는 약물 같은 유용한 분자를 개발할 수 있습니다.
AlphaFold3, OpenFold3, Boltz-2와 같은 현대적인 구조 예측 모델은 계산 실행 시간과 메모리의 상당 부분을 두 가지 연산에 소비합니다. 바로 토큰 세 쌍에 작용하는 트라이앵글 어텐션(triangle attention)과 트라이앵글 곱셈(triangle multiplication)입니다. 이 연산들은 생체분자 시스템의 기하학적 구조를 모델링할 수 있게 해주지만, 실행 시간과 메모리 모두에서 3제곱에 비례하는 계산 비용이 매우 큽니다. 시스템 크기가 2배가 되면 시간과 메모리가 8배 증가하고, 3배가 되면 27배 증가합니다.
커널(kernel) 작성—GPU 같은 가속 컴퓨팅 하드웨어를 위한 저수준 소프트웨어 변환 레이어—은 이러한 비용을 줄이기 위한 표준적인 접근 방식입니다. 그 중요성을 고려해 트라이앵글 어텐션과 트라이앵글 곱셈은 전용 커널 개발의 대상이 되어 왔으며, NVIDIA의 cuEquivariance에 이어 최근에는 NVIDIA의 BioNeMo Inference Runtime(BioNeMo-IR)이 그 노력을 이어가고 있습니다.
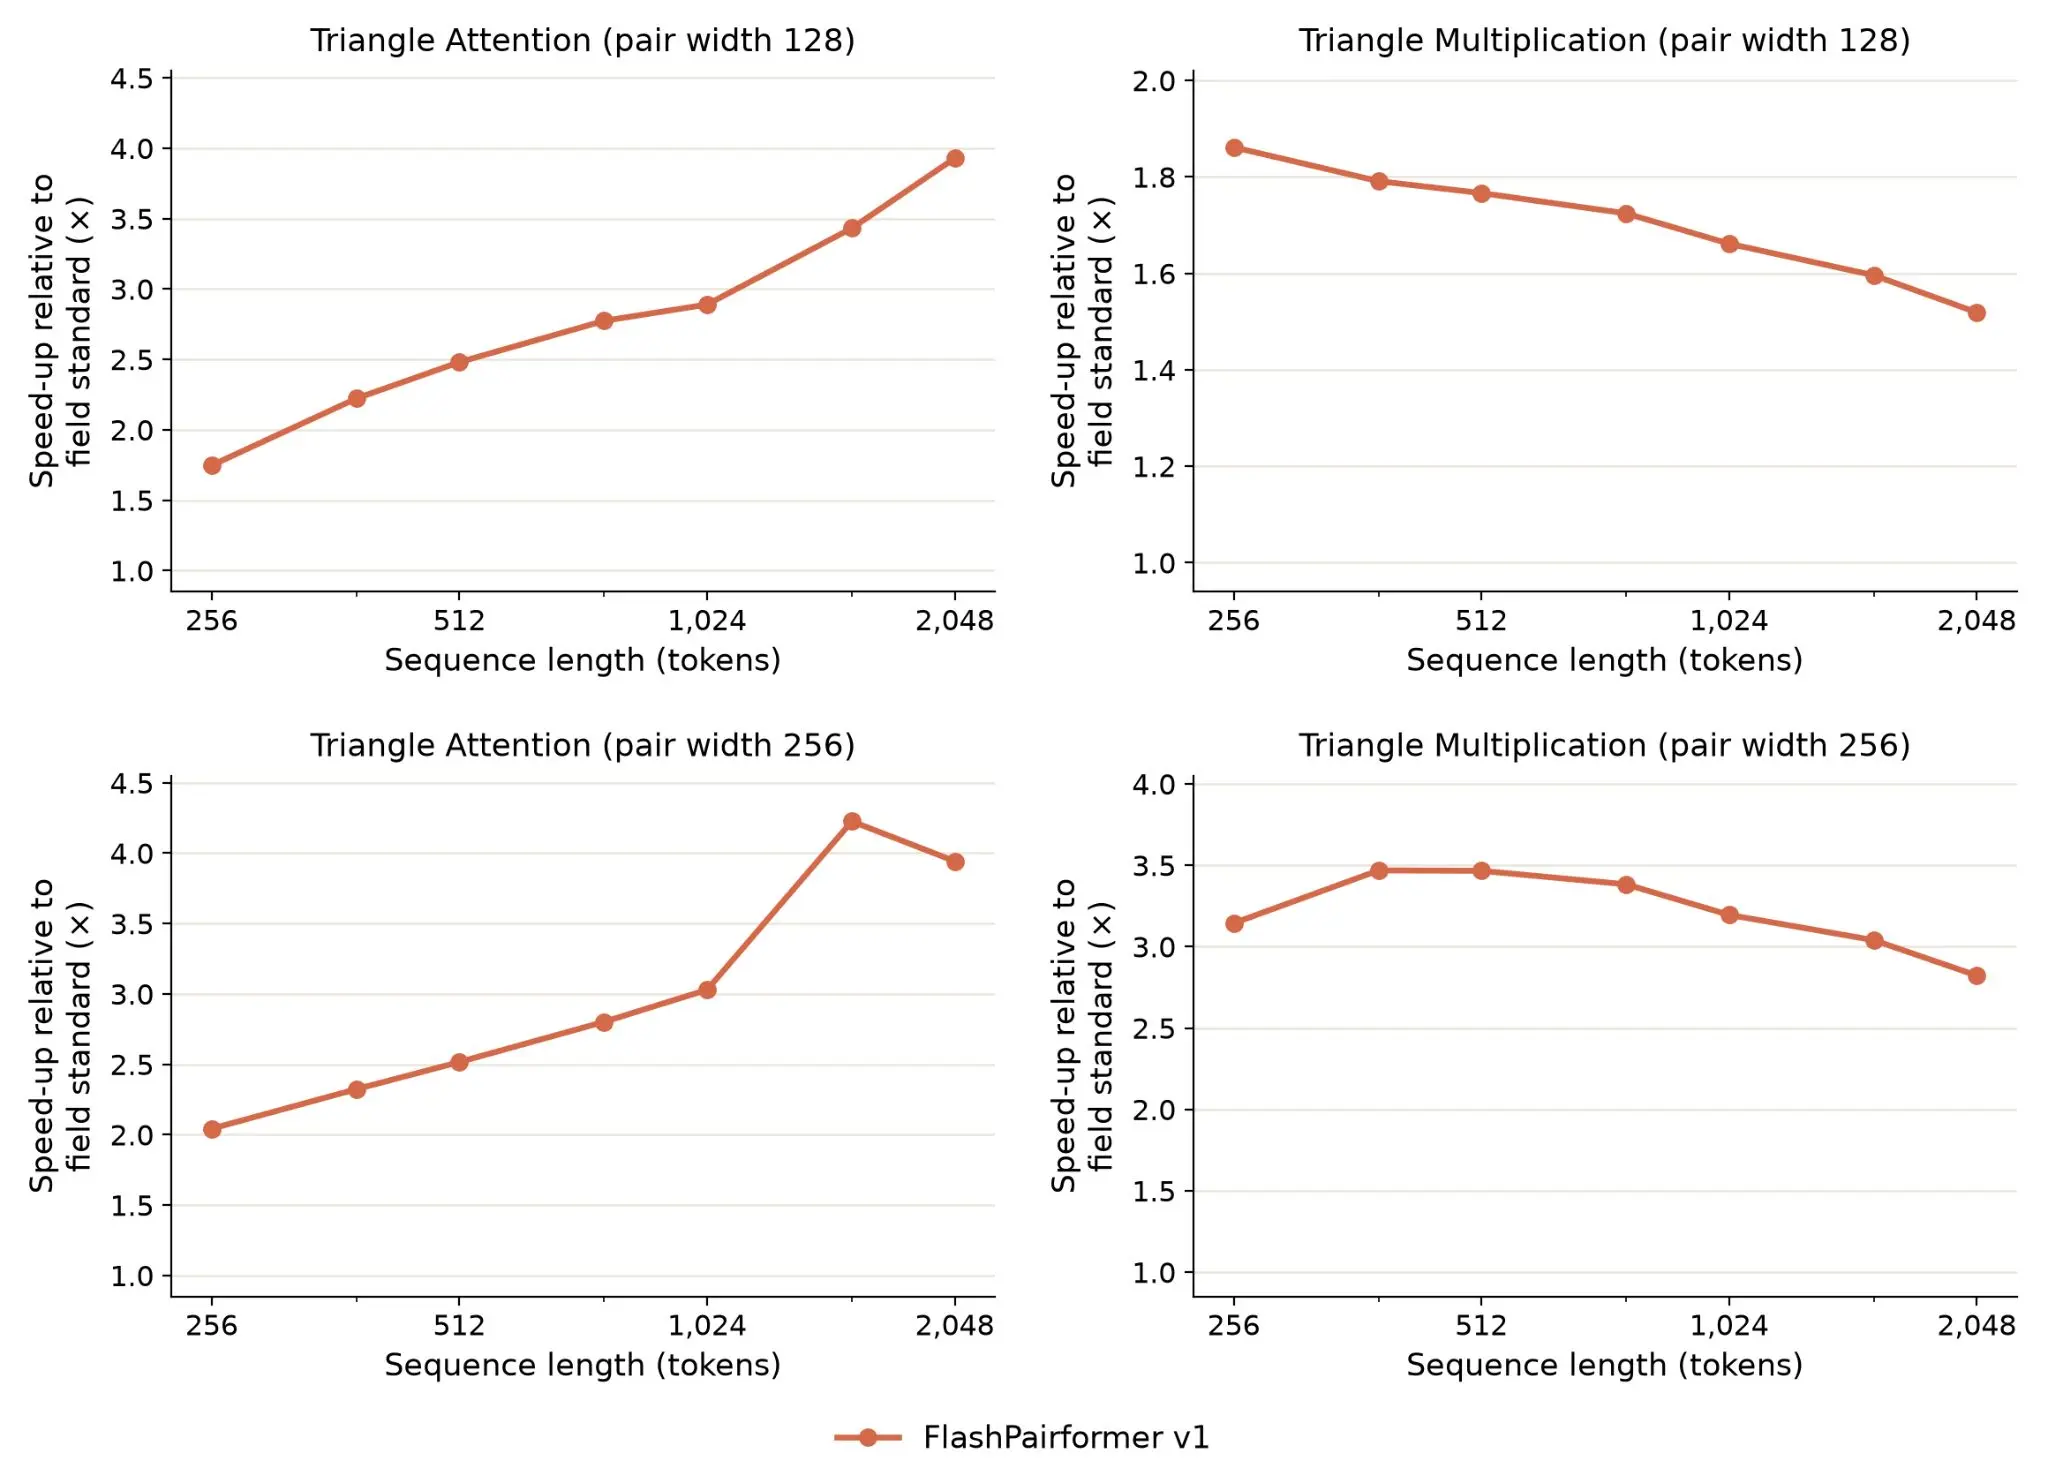
구조 예측 모델의 추론 최적화를 위해, 저희는 Claude와 함께 트라이앵글 어텐션과 트라이앵글 곱셈을 가속화하는 커스텀 커널 모음인 FlashPairformer를 개발했습니다. FlashPairformer는 새로운 최고 성능을 달성했으며, 모델 구성에 따라 트라이앵글 어텐션에서 업계 표준 대비 평균 2.7~2.9배, 트라이앵글 곱셈에서 1.7~3.2배 높은 성능을 보입니다.
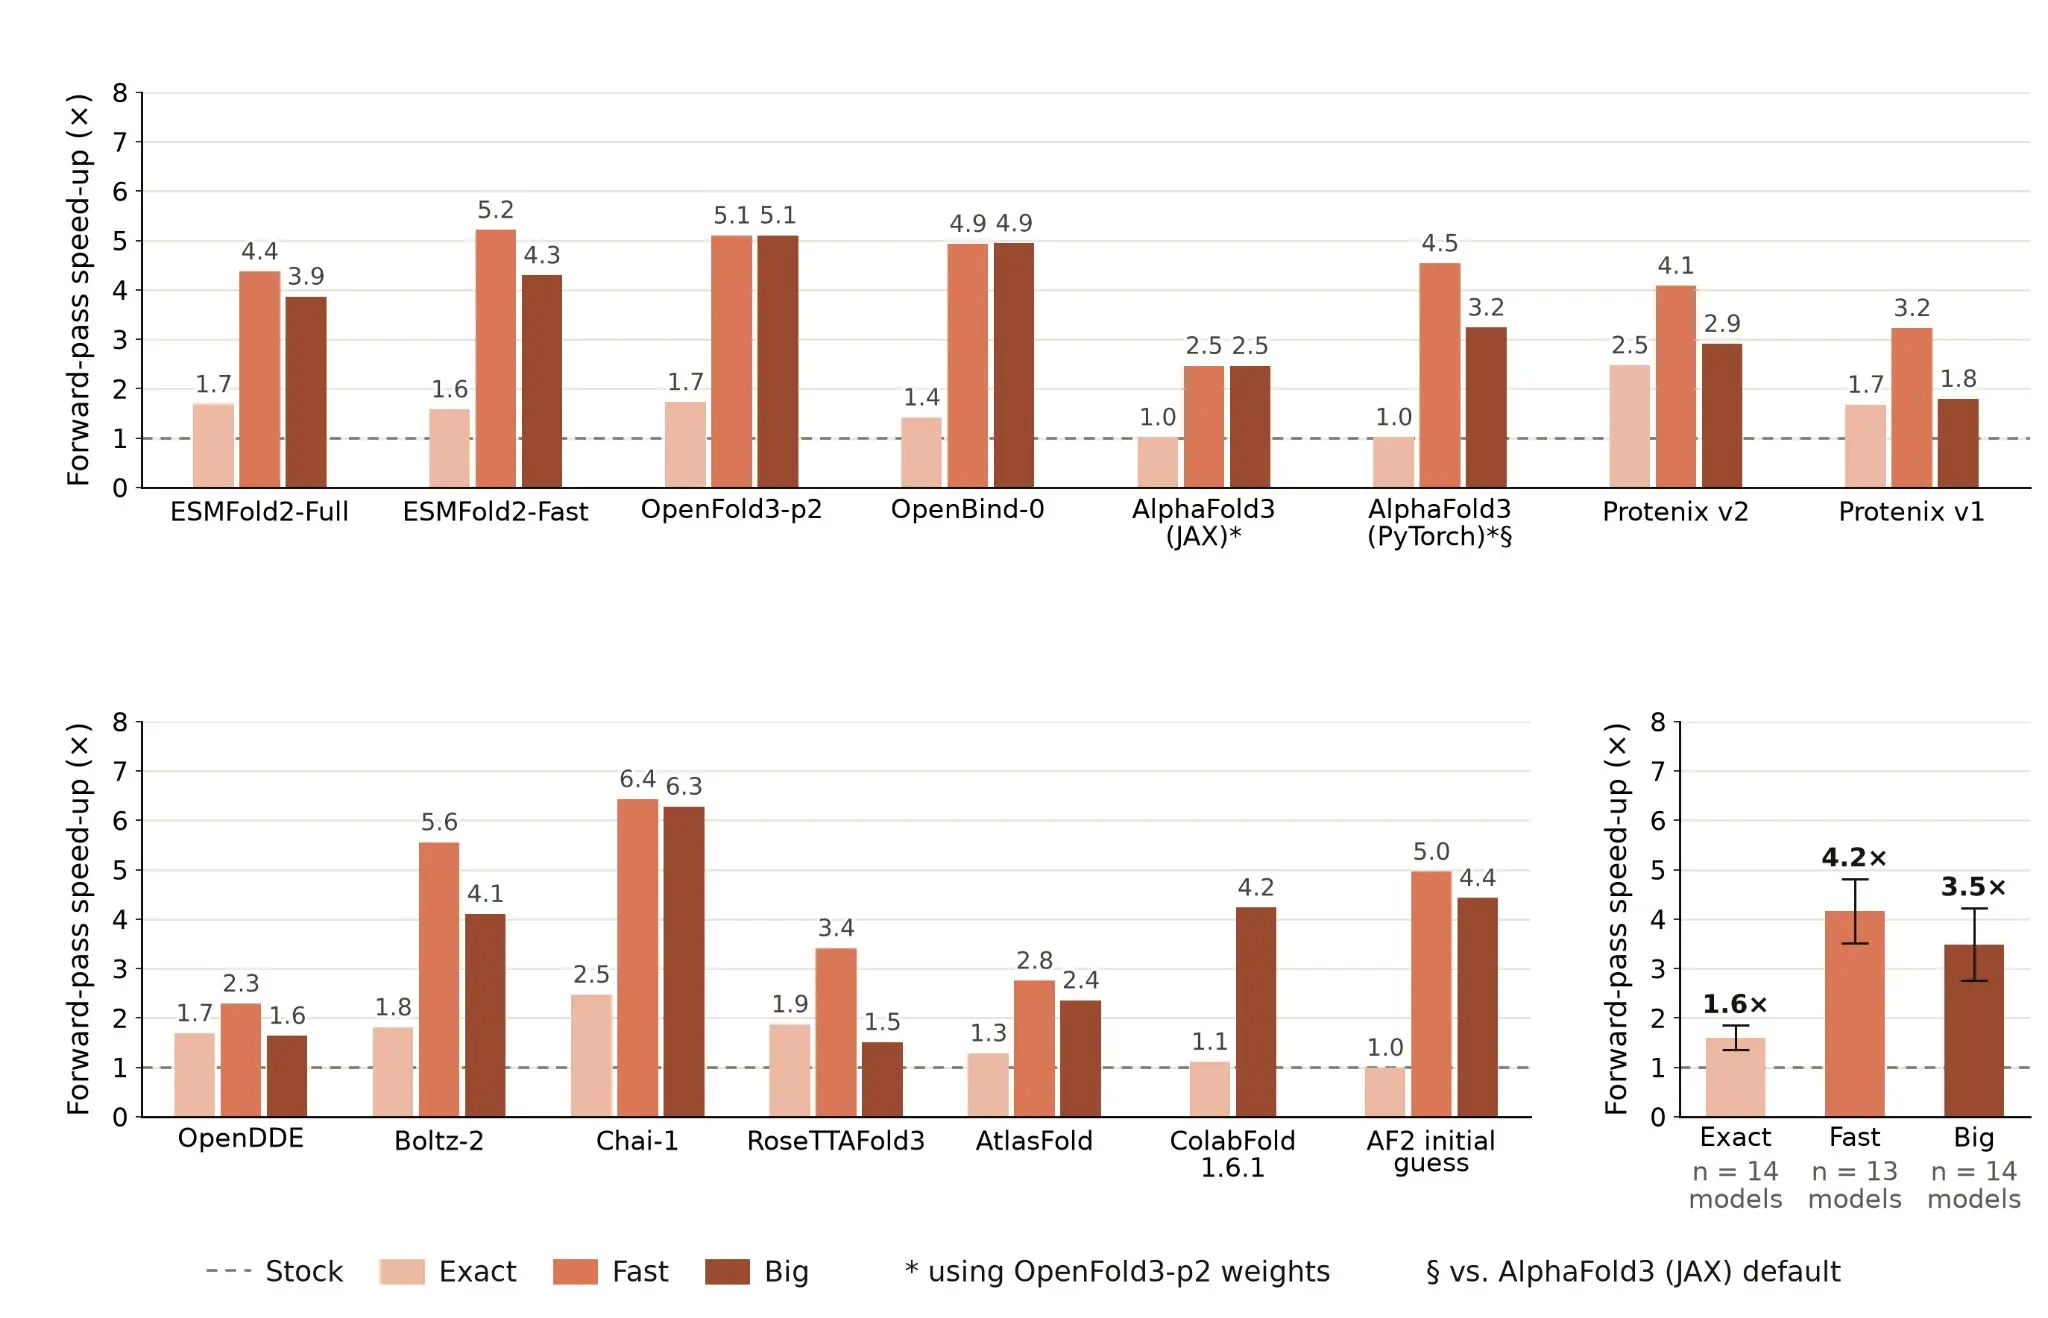
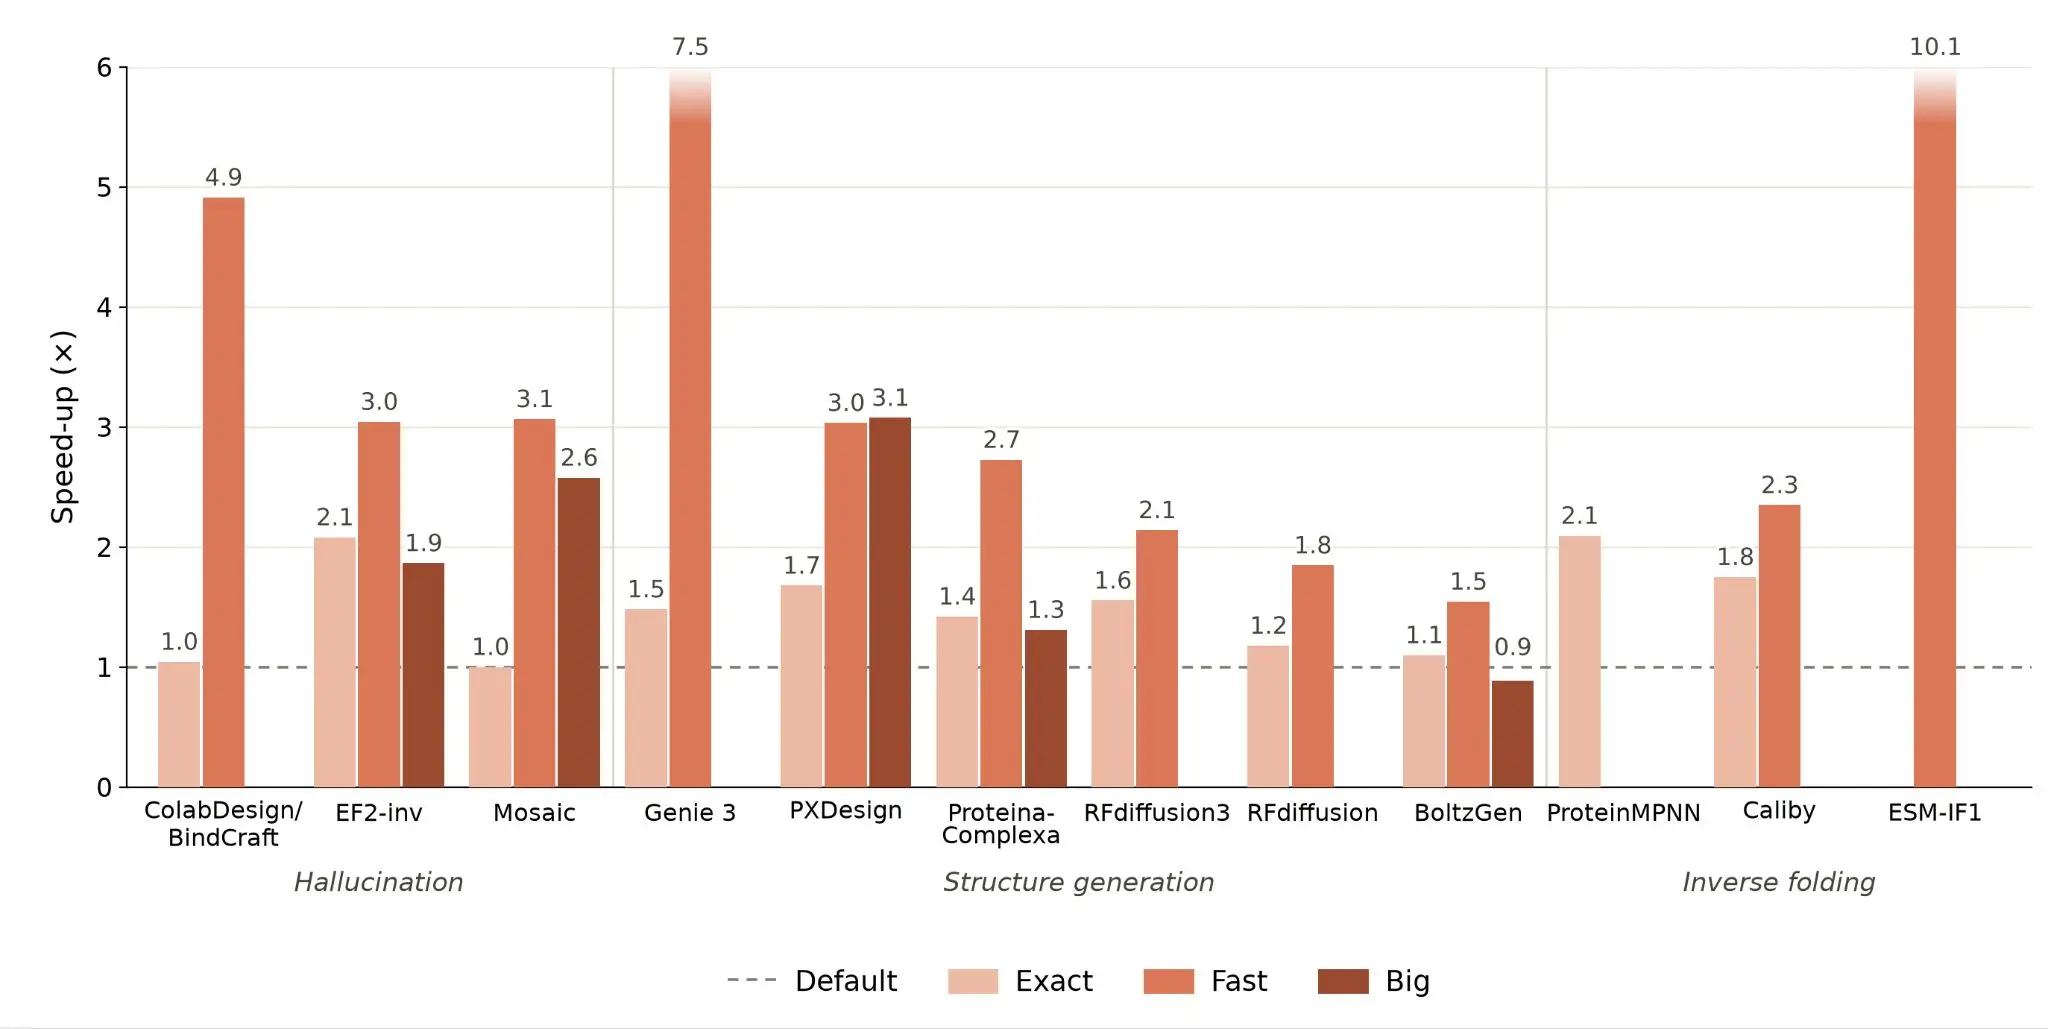
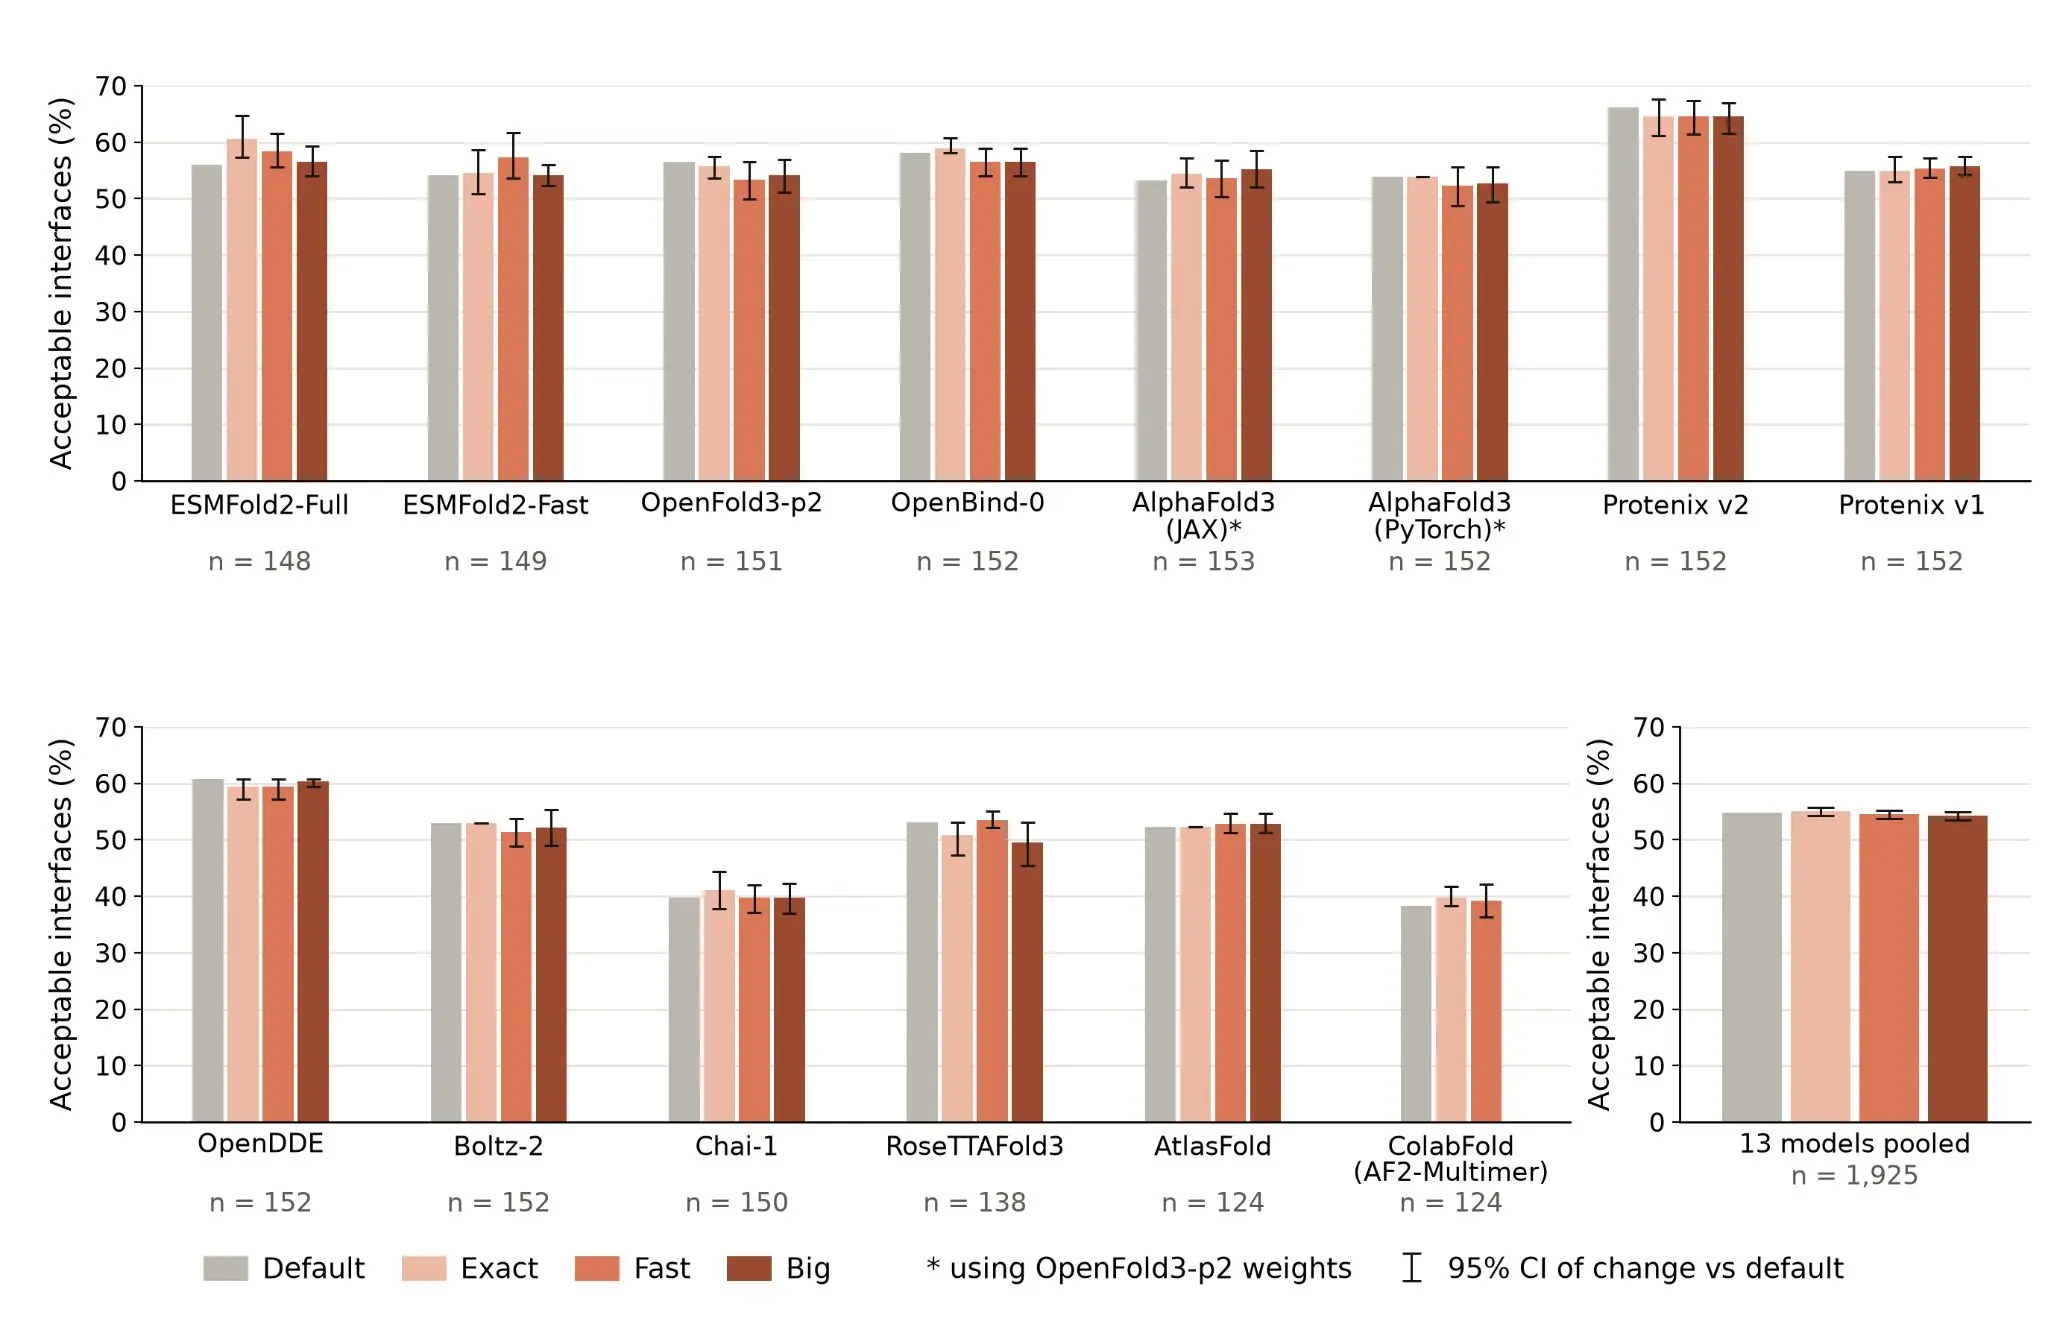
전용 커널 개발 외에도, 저희는 각 모델에 Claude를 투입해 더 구체적인 최적화를 목표로 작업했습니다. 여기에는 중복 재계산 작업의 캐싱, 불필요한 분기를 상수 출력으로 단순화하는 등의 개선이 포함되었습니다. 이러한 개선들을 결합한 결과, 구조 예측 모델은 평균 4배 빨라졌으며, 각 모델에서 Claude가 가속화한 버전이 하위 작업(구조 예측 등)의 성능에 영향을 미치지 않음을 확인했습니다.
일반적으로 숙련된 엔지니어 팀이 각 모델의 이러한 최적화를 수행하는 데는 수 주가 걸리며, 그 성과가 모델 간에 이전되지 않는 경우도 많습니다. 생체분자 모델링 경험은 있지만 추론 최적화나 커널 엔지니어링 경험은 없는 Anthropic 기술 직원 2명의 감독 하에, Claude는 4주가 채 되지 않는 기간 동안 생체분자 구조 예측, 단백질 설계, 단백질 언어 모델링, 유전체학 분야의 오픈소스 모델 30개 이상을 가속화했습니다. 이번 결과는 최전선 AI 모델이 분야 전반의 연구자들이 더 빠르고 쉽게 과학 도구를 구축하는 데 기여할 것임을 시사합니다.
거대 생체분자 시스템 모델링 지원
단백질 구조 예측 및 설계 모델의 속도를 높이는 것 외에도, 저희는 Claude에 대형 분자 기계 모델링에 필요한 메모리 사용량을 줄이는 과제도 맡겼습니다. 단백질을 합성하는 리보솜, 세포에 에너지를 공급하는 호흡 복합체, 다른 단백질의 폴딩을 돕는 샤페론(chaperone) 등 세포에서 이루어지는 많은 작업이 이러한 시스템에 의해 수행됩니다. 각 시스템은 수십 개의 구성 요소로 이루어져 있으며, 그 기능은 이 구성 요소들이 서로 맞물리고 상호작용하는 방식에 달려 있습니다. 이렇게 큰 시스템의 구조를 예측하려면 여러 GPU 노드에 분산된 추론과 같이 대부분의 분자생물학자들이 접근하기 어려운 상당한 컴퓨팅 자원이 필요했습니다.
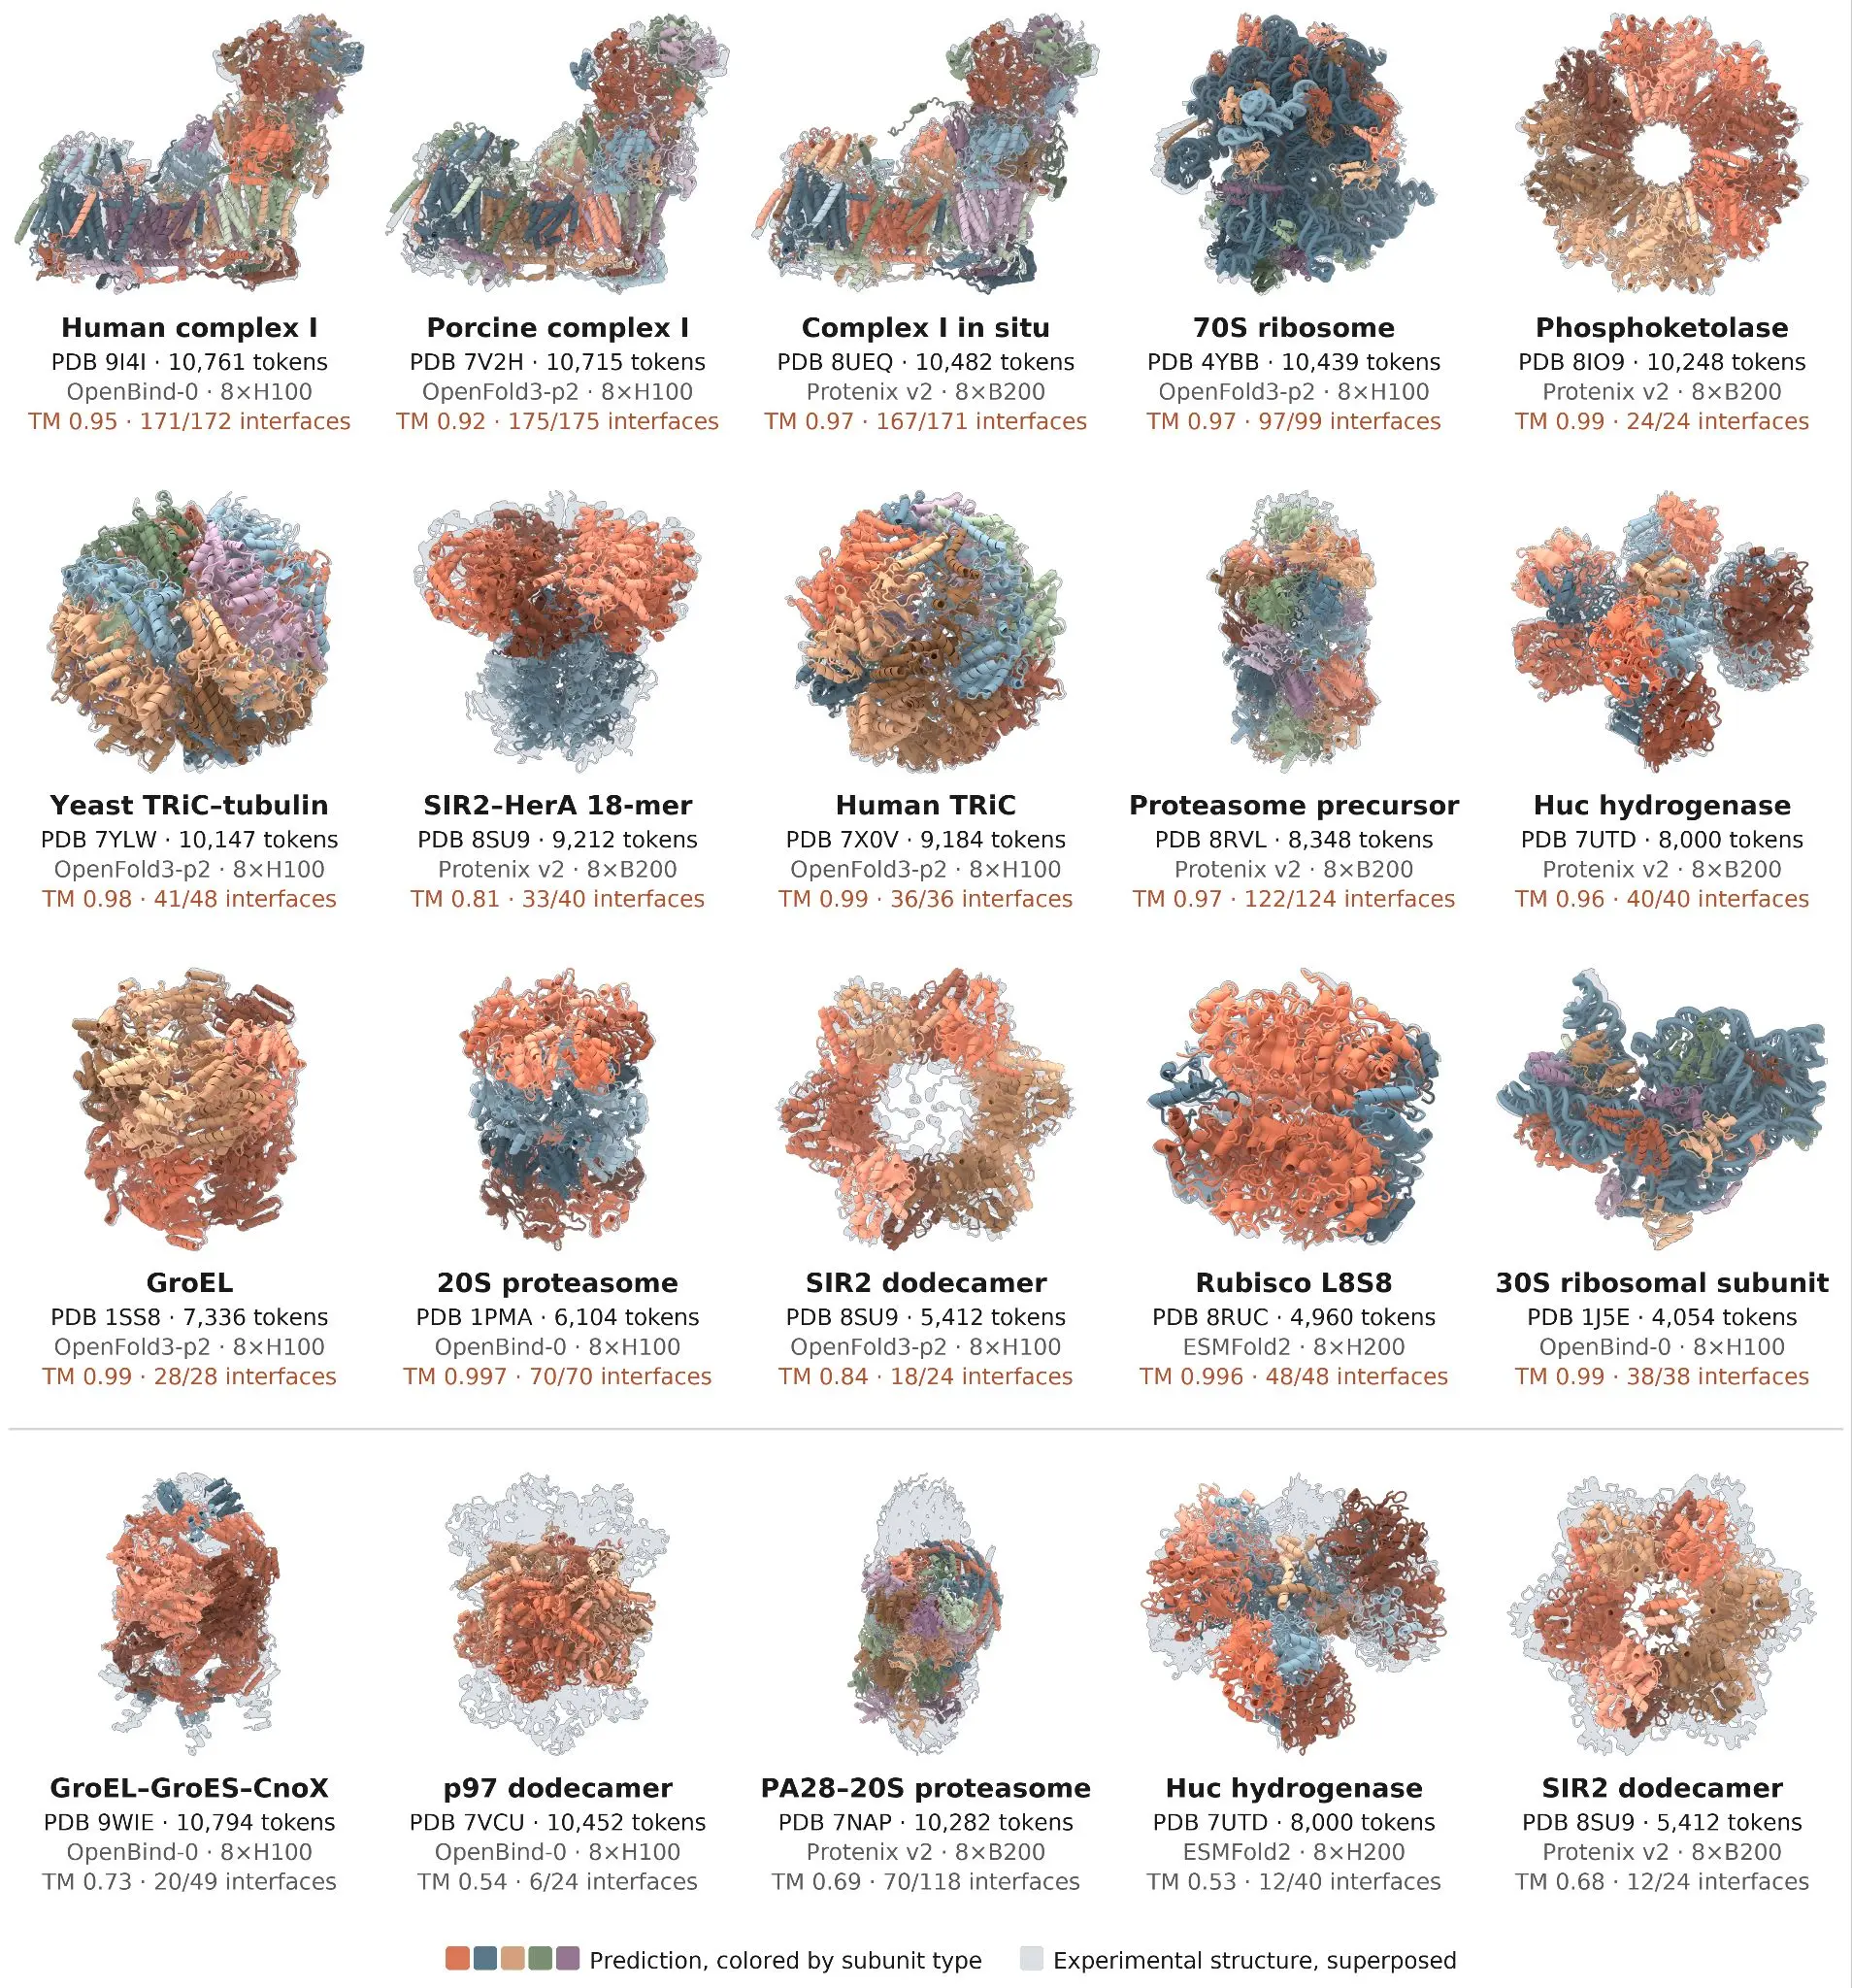
Claude는 단일 NVIDIA GPU 노드만으로 10,000 토큰 이상의 시스템을 정확하게 모델링하고, 70,000 토큰 이상의 시스템에서도 추론에 성공할 수 있는 저메모리 "Big" 모드를 개발했습니다. 이는 이전에는 불가능했던 과제입니다. Big 모드로 폴딩에 성공한 분자 기계로는 인간 미토콘드리아 복합체 I, TRiC 샤페론 복합체, 프로테아솜(proteasome), 세균 리보솜 등이 있으며, 각각 실험으로 결정된 구조와 매우 유사한 결과를 보였습니다. 저희가 아는 한, 이는 구조 예측 모델로 정확하게 폴딩된 가장 큰 구조에 속합니다. 복합체 I과 70S 리보솜은 각각 10,000 토큰 이상으로 구성되며, 이는 AlphaFold3가 정확하게 예측한 40S 리보솜의 7,663 토큰을 크게 상회하는 규모입니다.
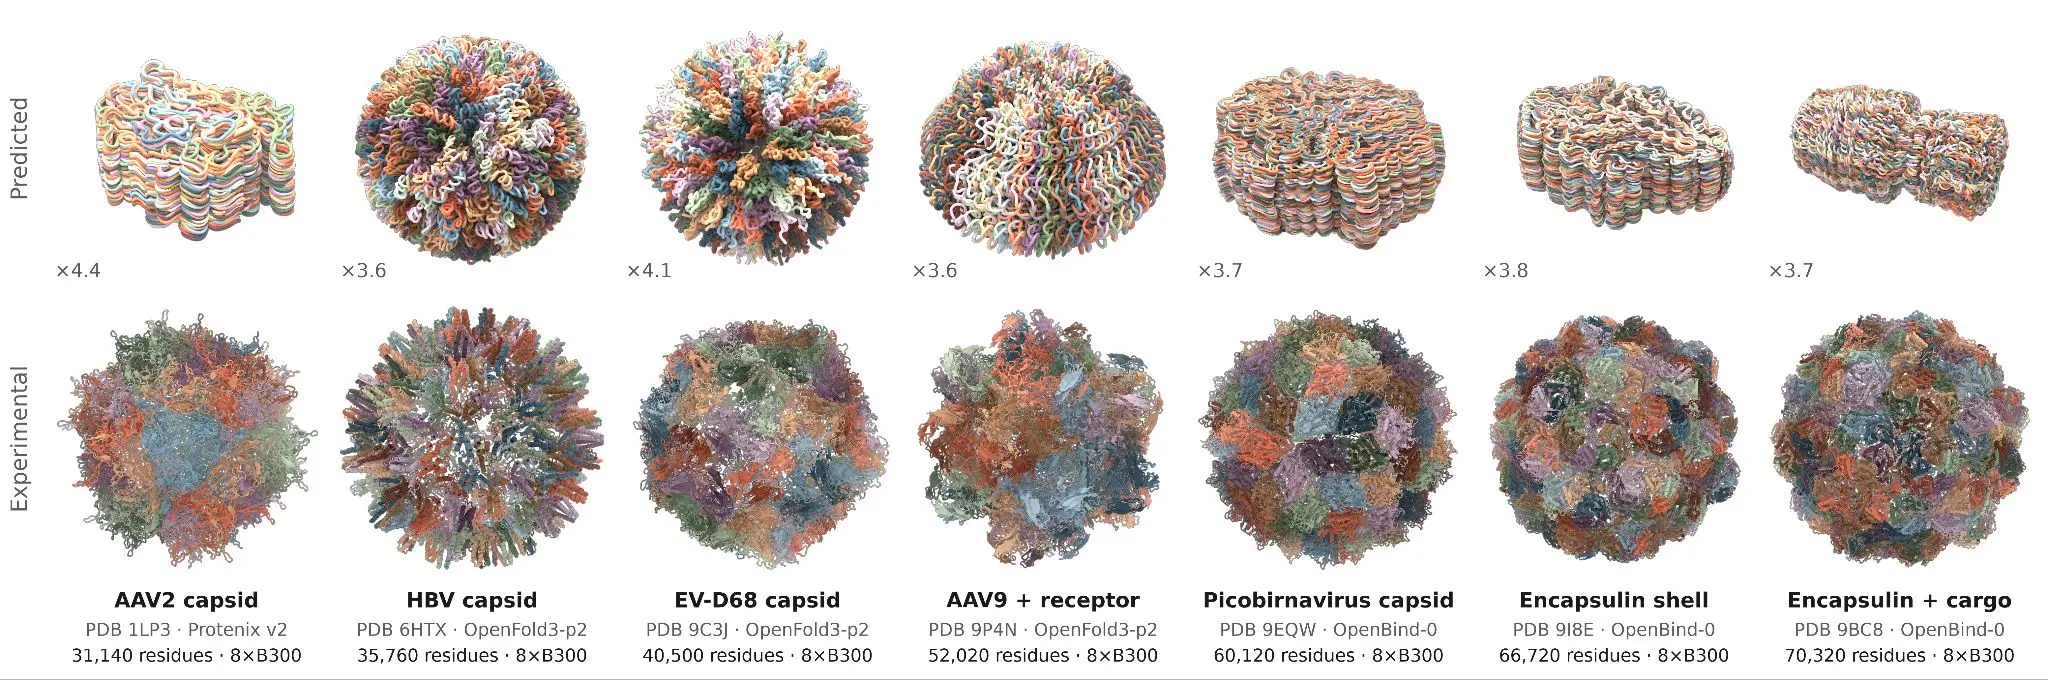
Claude 최적화의 한계를 시험하기 위해, 저희는 이전에 달성된 것보다 더 큰 구조를 예측하도록 Claude에 요청했습니다. 단일 8-GPU B300 노드를 사용해 Claude는 31,000 토큰 이상에서 70,000 토큰 이상에 이르는 바이러스 캡시드(viral capsid) 및 단백질 구획체 전체의 구조를 예측했습니다. 이 시스템들은 구조 예측 모델의 훈련 컨텍스트보다 거의 두 자릿수 더 크며, 예상할 수 있듯이 정확하게 예측되지는 않습니다. 그러나 이 규모의 추론에 이제 NVIDIA B300 노드 하나면 충분해져 진입 장벽이 크게 낮아진 만큼, 개선된 도구들을 통해 연구자들이 점점 더 복잡한 생물학적 시스템을 계산으로 모델링할 수 있게 될 것입니다.
Claude, 효율적인 de novo 단백질 바인더 설계
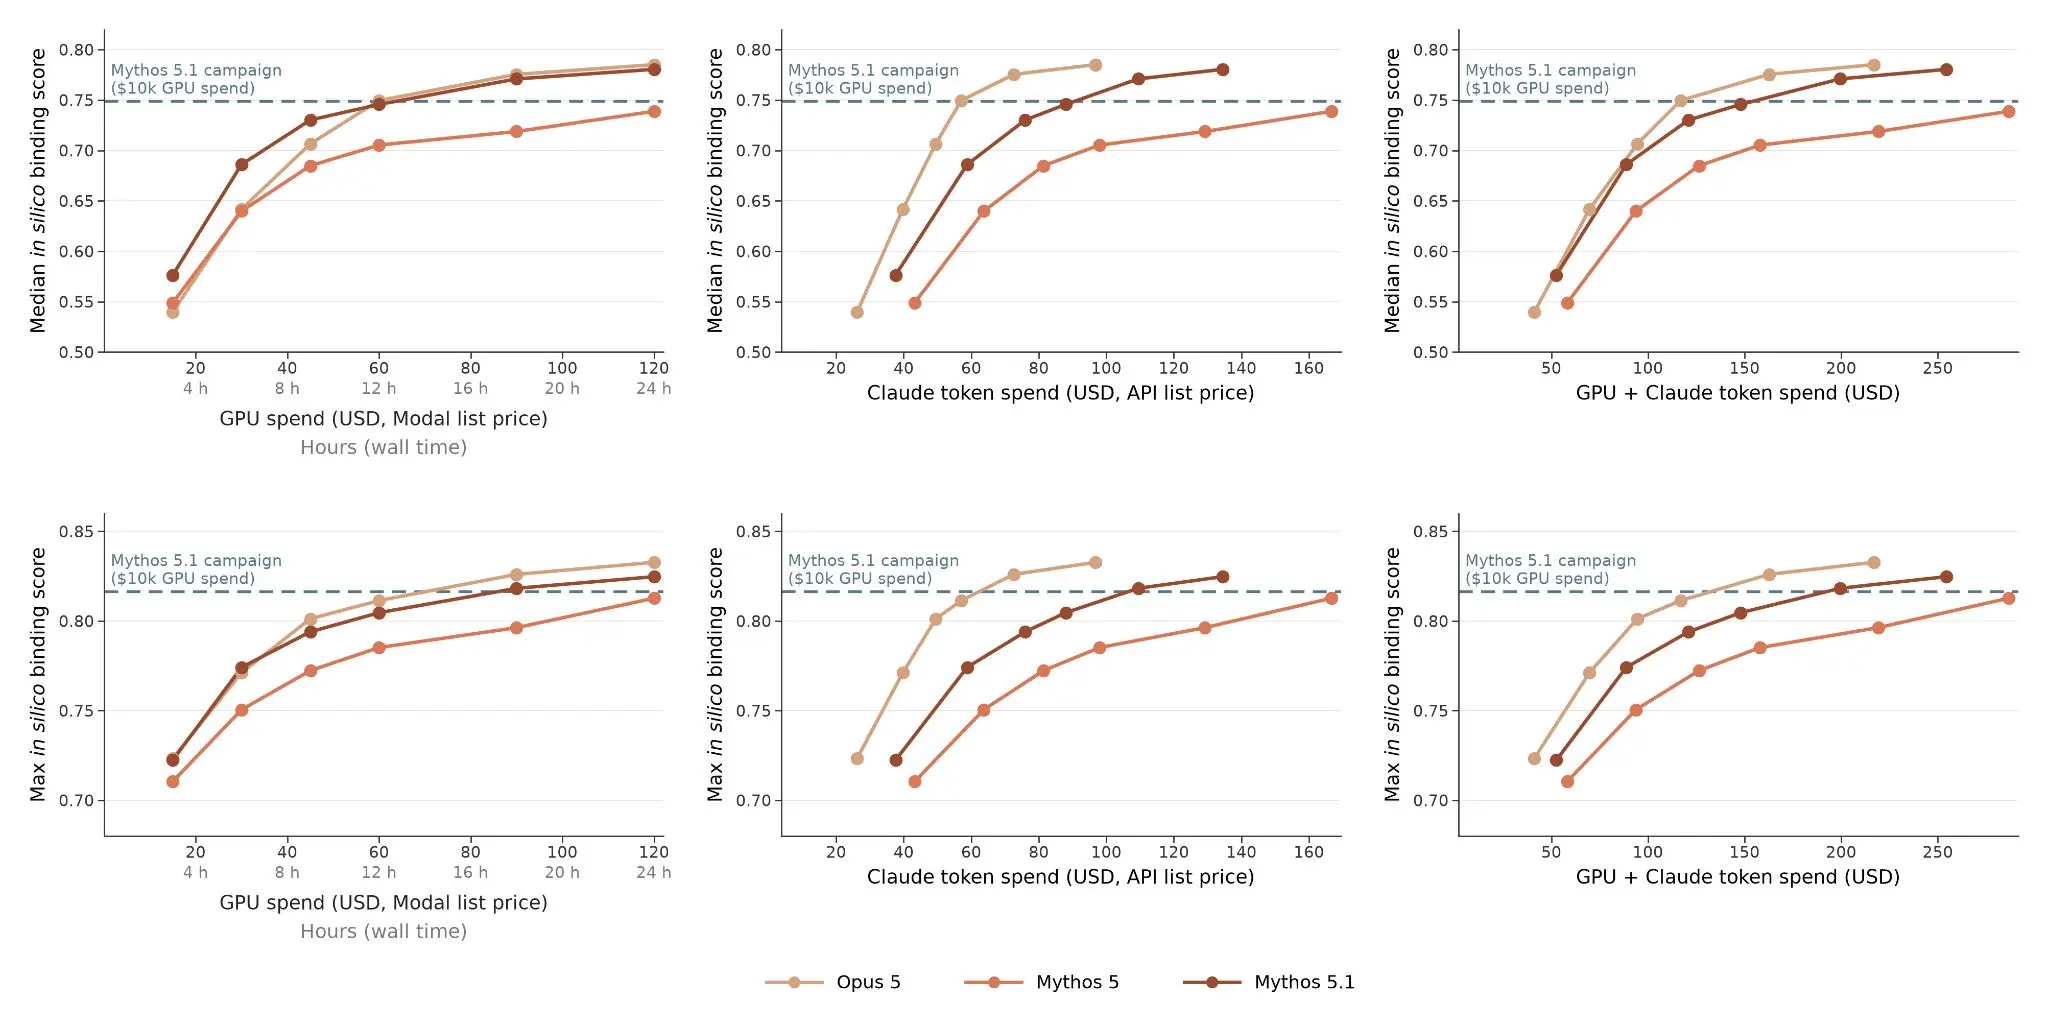
이전 단백질 설계 연구에서는 하위 에이전트 활용을 유도하고 24시간 동안 표적당 최대 10,000달러(약 NVIDIA H100 GPU 2,500시간)를 Modal에서 사용할 수 있도록 허용하는 약 16,000 단어 분량의 프롬프트를 Claude에 제공했습니다. 이번에는 단일 Claude 모델에 NVIDIA H200 하나와 24시간의 실행 시간, 약 1,100 단어의 프롬프트, 사전 설치된 도구에 대한 참고 자료를 제공했으며, 하위 에이전트도 없고 설계를 안내하는 사람도 없었습니다.
저희는 이 글에서 설명한 가속화된 생체분자 모델을 사용해 16개의 표적에 대해 세 가지 Claude 모델(Mythos 5.1, Mythos 5, Opus 5)을 실행했습니다. 설계물의 평가는 wet lab 결합을 예측하는 것으로 알려진 ipSAE라는 in silico 점수로 측정했습니다. 16개 표적에 대해 평균을 내면, 세 가지 Claude 모델 모두에서 중앙값 및 최고 점수 설계물의 ipSAE 값이 약 100분의 1의 GPU 시간을 사용했음에도 이전 Mythos 5.1 캠페인과 거의 동일한 수준을 달성했습니다. Claude 토큰 비용까지 고려했을 때, GPU와 토큰을 합쳐 약 150달러를 지출해도 이전 캠페인 수준의 in silico 성능을 달성할 수 있음을 확인했습니다.
Adaptyv Bio와 단백질 설계 대회 공동 후원
위에서 설명한 최적화들은 분자를 더 효율적으로 예측하고 설계할 수 있게 해줄 뿐만 아니라, 기존에는 자원 문제로 불가능했던 역량도 열어줍니다. 이러한 최적화가 제공하는 성능 향상과 분자 설계에 미치는 Claude의 영향력을 보여주기 위해, Adaptyv Bio와 파트너십을 맺고 단백질 설계 대회를 개최합니다. 현재 단백질 설계 역량의 최전선에 있는 문제 5가지를 선정했으며, 여기에는 종 간 교차 반응성, pH 민감성, 펩타이드-MHC 특이성 같은 도전적인 과제와 GPCR 같은 어려운 표적이 포함됩니다.
Adaptyv 팀과 함께 커뮤니티에서 제출된 5,000개 이상의 설계물을 이러한 문제에 대해 실험적으로 검증할 예정입니다. 참여 연구자들에게는 최대 100만 달러 규모의 Claude 크레딧과 Adaptyv에서의 실험 검증 비용을 제공하며, Modal은 최대 25만 달러 규모의 컴퓨팅 크레딧을, Twist Bioscience는 대회용 DNA를 제공합니다. 자세한 내용과 참가 자격 기준은 (여기)에서 확인하시고, (지원 신청)은 이 링크를 통해 해주세요.
또한 저희는 생명과학자들이 생물학 관련 작업에 최전선 AI 역량을 활용할 수 있도록 생명과학 검증 프로그램(Life Sciences Verification Program)을 통해 지원을 시작했습니다. 최근 첫 번째 기관 그룹을 등록했으며, 오늘 공개 베타를 개시합니다. 자세한 내용은 (여기)에서 확인하실 수 있습니다.
추가 자료
위에서 소개한 결과에 대한 기술적 심화 내용과 세부 정보를 담은 자료는 다음에서 확인하실 수 있습니다: